위고비 시력 손상 허가사항 반영…국감서 불거진 ‘1년 9개월’ 늑장 논란
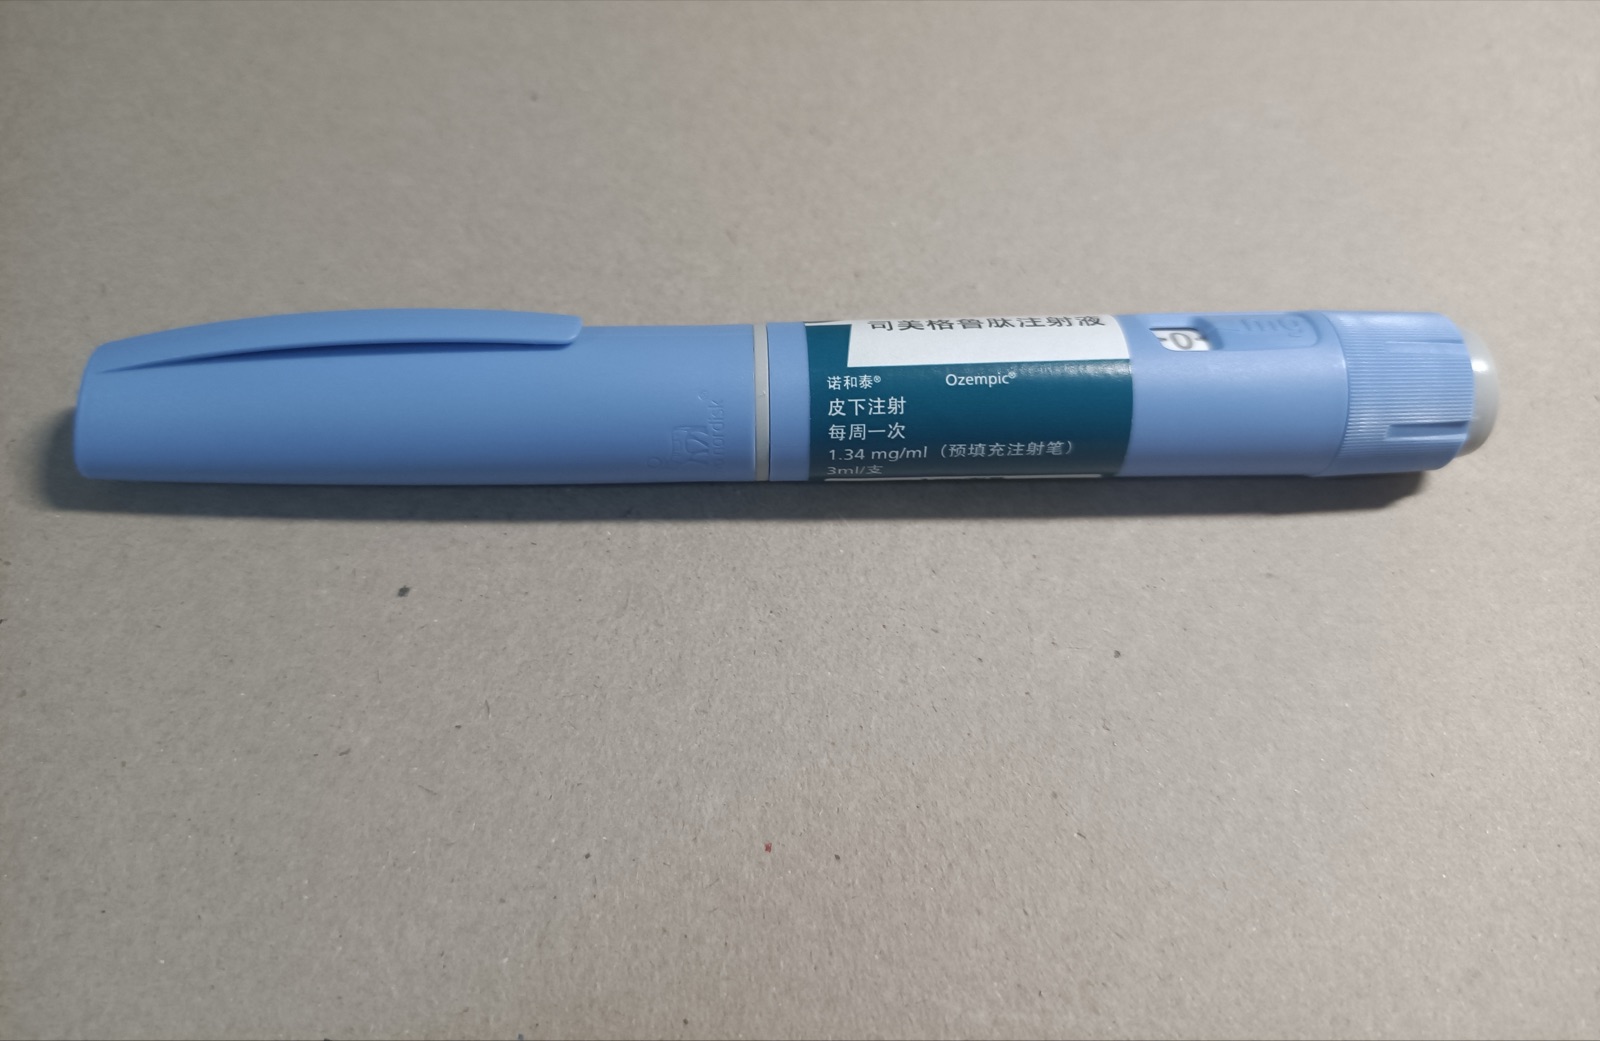
비만치료제 위고비 등 세마글루타이드 성분 의약품의 허가사항에 시력 손상 질환인 비동맥염성 전방 허혈성 시신경병증(NAION)이 반영됐지만, 반영 시점을 둘러싼 논란이 13일 국회 보건복지위원회 식품의약품안전처 국정감사에서 불거졌다. 쟁점은 위험의 크기 자체보다, 위험 신호가 접수된 뒤 당국이 얼마나 빨리 확인하고 의료 현장에 알렸느냐는 점이다.
비만치료제 위고비 등 세마글루타이드 성분 의약품의 허가사항에 시력 손상 질환인 비동맥염성 전방 허혈성 시신경병증(NAION)이 반영됐지만, 반영 시점을 둘러싼 논란이 13일 국회 보건복지위원회 식품의약품안전처 국정감사에서 불거졌다. 쟁점은 위험의 크기 자체보다, 위험 신호가 접수된 뒤 당국이 얼마나 빨리 확인하고 의료 현장에 알렸느냐는 점이다.
백선희 의원은 식약처가 2024년 12월 위고비 투여 뒤 NAION이 의심되는 사례 1건을 접수했고 이후 추가 보고는 없었다고 지적했다. 유럽의약품청(EMA)이 관련 검토에 착수한 시점이 2025년 1월이어서, 국내 접수가 오히려 앞섰는데도 최초 신고 약 1년 9개월 뒤에야 허가사항이 바뀌었다는 것이다. 백 의원은 GLP-1 계열 비만치료제의 국내 유통 물량이 2024년 10월 16만 개에서 2026년 7월 311만 개로 약 19.4배 늘었다는 수치도 제시하며 사후관리 강화를 요구했다. 오유경 식약처장은 10월 7일자로 허가사항에 반영했다고 답하면서, 앞으로는 정식 변경 전이라도 안전성 서한 등으로 의료진과 환자에게 정보를 신속히 전달하겠다고 밝혔다.
근거 수준은 구분해서 봐야 한다. EMA 안전성위원회는 2025년 6월 임상시험·시판 후 감시·문헌을 종합 검토해 NAION을 세마글루타이드의 ‘매우 드문’ 이상반응, 즉 1만 명 중 최대 1명 수준으로 평가했다. 당뇨병 성인 대상 대규모 역학연구에서는 비노출군보다 위험이 약 2배 높게 나타났고, 이는 치료 1만 인년당 약 1건의 추가 사례에 해당한다고 EMA는 설명했다. 국감에서 인용된 JAMA Ophthalmology 연구의 ‘최대 4~7배’ 수치는 환자 기록을 분석한 관찰연구 결과로, 약물이 질환을 일으켰다는 인과관계를 확정하는 것은 아니다. 한 안과센터 연구는 약 8배를 보고한 반면 제약사 노보노디스크가 자금을 댄 대규모 연구는 위험 증가를 확인하지 못했고, 노보와 일라이릴리는 인과관계 입증 근거가 부족하다는 입장이다. 미국 식품의약국(FDA)은 2024년 말부터 연관성을 조사 중이며 라벨 경고는 아직 추가하지 않았다고 월스트리트저널은 전했다.
한계도 분명하다. NAION에는 별도 진단코드가 없어 연구마다 환자를 분류하는 방식이 다르고, 당뇨병·심장질환·고혈압·수면무호흡증처럼 이 약을 쓰는 환자에게 흔한 질환 자체가 위험을 높일 수 있어 결과가 엇갈린다는 지적이 있다. 국내 보고가 1건이라는 사실은 국내 위험 규모를 추정할 근거가 되지 못하며, 식약처 역시 개별 이상사례의 인과관계가 확립된 것은 아니라는 입장을 유지해 왔다. 약을 계속 쓸지는 처방한 의료진과 환자의 질환·위험 요인에 따라 달라지므로 개인이 임의로 판단할 사안이 아니다. 다만 EMA는 갑작스러운 시력 상실이나 급격한 시력 악화가 나타나면 지체 없이 의사에게 연락해야 한다고 밝혔고, 이런 증상은 즉시 의료기관의 판단이 필요하다.
남은 과제는 두 가지다. 하나는 식약처가 약속한 ‘허가 변경 전 안전성 서한’이 실제 제도와 절차로 자리 잡는지, 다른 하나는 유통량이 급증한 GLP-1 계열 약제의 국내 이상사례를 접수 단계에서 끝내지 않고 환자 상태와 진단 근거까지 추적하는 체계가 갖춰지는지다. 미국의 FDA 판단과 추가 연구 결과가 나오면 국내 안내 수준도 다시 조정될 수 있다.